Pre-market Services
Global market registrations
Navigate international medical device registration pathways with support for MDR, IVDR, FDA, Health Canada, and other global regulatory frameworks.
Services
- MDR and IVDR registration support
- FDA submission pathway support
- Global regulatory pathway planning
- Technical documentation alignment
- Device classification and market assessment
- Multi-market submission coordination
- UDI, EUDAMED, GUDID, SwissDAMED, etc support
- Regulatory submission gap assessments
Our Specialty
What Do We Offer?
Entering multiple markets requires more than translating documentation between regions. Different jurisdictions apply different expectations around classification, evidence, quality systems, cybersecurity, clinical evaluation, and post-market obligations. Aligning these requirements early can significantly reduce delays and duplication during submission activities.
MedQAIR supports manufacturers with global registration planning and regulatory submission preparation across the EU, US, Canada, and other international markets. Our team helps organisations navigate market-specific expectations while maintaining alignment between technical documentation, quality systems, and regulatory strategy.
We support regulatory pathway selection, submission planning, technical documentation reviews, device classification, MDSAP implementation, FDA submissions, MDR and IVDR conformity activities, and multi-market registration coordination for software, AI-enabled devices, medical devices, and IVDs.
Regulatory Pathway Planning
Assessment of applicable regulatory frameworks, classification, intended use / intended purpose / indications for use, and market entry strategies across international jurisdictions.
Technical Documentation Alignment
Support with preparing and aligning technical documentation for MDR, IVDR, FDA, Health Canada, and other regulatory requirements.
FDA and International Submissions
Support for 513(g), 510(k), De Novo, PMA, Health Canada licensing, MDSAP implementation, and international submission preparation activities.
Multi-Market Coordination
Alignment of documentation, evidence, and regulatory activities across multiple jurisdictions to reduce duplication and inconsistencies.
UDI and Registration Support
Support with EUDAMED, GUDID, SwissDAMED, PARDS/MORE, UDI structures, registration planning, and associated regulatory data requirements.
Submission Readiness Reviews
Gap assessments and regulatory reviews to identify documentation, compliance, and evidence gaps before submission activities.
Relevant Resources - EU
- MDR 2017/745 (EU Medical Device Regulation)
- IVDR 2017/746 (EU In Vitro Diagnostic Medical Device Regulation)
- EUDAMED – European Database on Medical Devices
- MDCG 2019-11 – Guidance on Qualification and Classification of Software
- MDCG 2021-24 – Guidance on Classification of Medical Device Software under MDR and IVDR
- MDCG: Is Your Software a Medical Device? (Infographic)
- Swissmedic – SwissDAMED
Relevant Resources - US
- FDA Medical Devices
- FDA 510(k) Database
- FDA De Novo Database
- FDA PMA Database
- FDA 513(g) Program
- FDA Product Classification Database
- FDA Global Unique Device Identification Database (GUDID)
Relevant Resources - Canada
- Health Canada Medical Devices
- Health Canada Medical Device Licensing
- IMedical Device Single Audit Program (MDSAP)
Relevant Resources - International
- IMDRF Software as a Medical Device (SaMD) Framework Documents
- IMDRF Software as a Medical Device: Risk Categorization Framework
Blog Hub
Latest Insights & Updates
Explore our blog posts on MDR, IVDR, and EU AI Act medical device compliance to stay ahead of regulatory changes.
ISO 27001 Requirements: A Clause-by-Clause Reference
ISO/IEC 27001 has been the reference standard for information security management systems since 2005, and its third edition, ISO/IEC 27001:2022, was published on 25 October 2022 (ISO/IEC 27001:2022 and Amendment 1:2024). The transition from
Registration of Medical Devices in the EU and US
Manufacturers have been able to register in EUDAMED, the European database on medical devices, since December 2020 for the Actor module and since October 2021 for UDI and device data, but only on a voluntary basis. That changed on 28
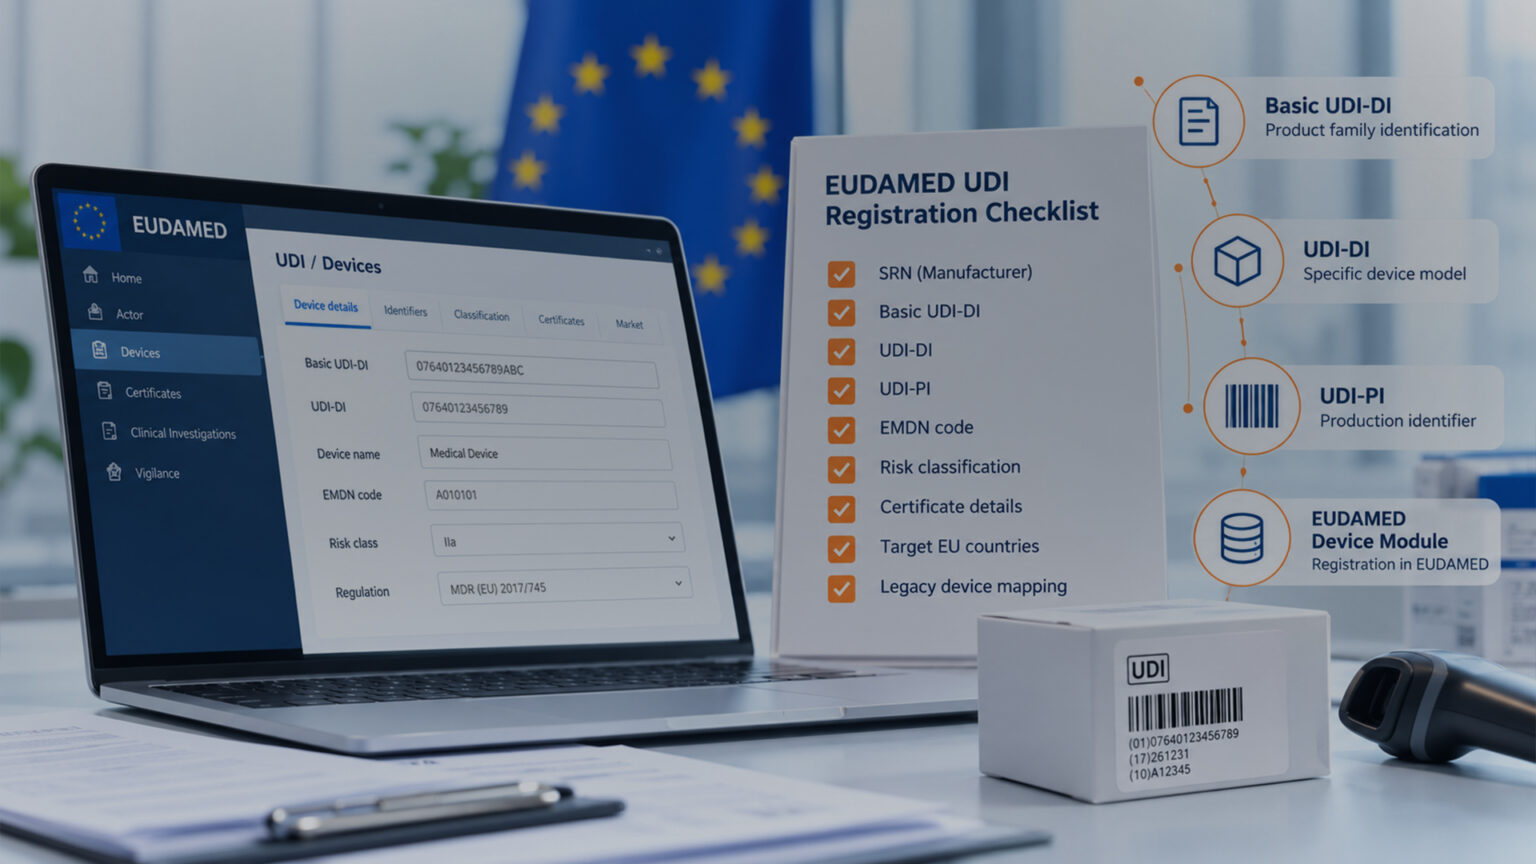
EUDAMED UDI Registration Checklist for Manufacturers
Using the EUDAMED UDI/Devices module became mandatory on 28 May 2026. This follows the Commission Decision (EU) 2025/2371, which formally declared the first four modules functional. Published in the Official Journal back on 27 November 2025, that decision kicked off
Meet the Team: Eva Kurilova-Sahin
We are pleased to welcome Eva Kurilova-Sahin to the MedQAIR team. Eva brings a background in medicine, clinical science, radiology, and oncology research, together with experience in AI-enabled medical technology. Over the past 10 years, her work has brought her
EU AI Act Requirements for AI-Enabled Medical Devices
The regulatory landscape for medical devices is becoming more complex as artificial intelligence becomes part of diagnosis, monitoring, treatment, and clinical decision support. For manufacturers, understanding the EU AI Act medical devices requirements is now essential alongside the existing Medical
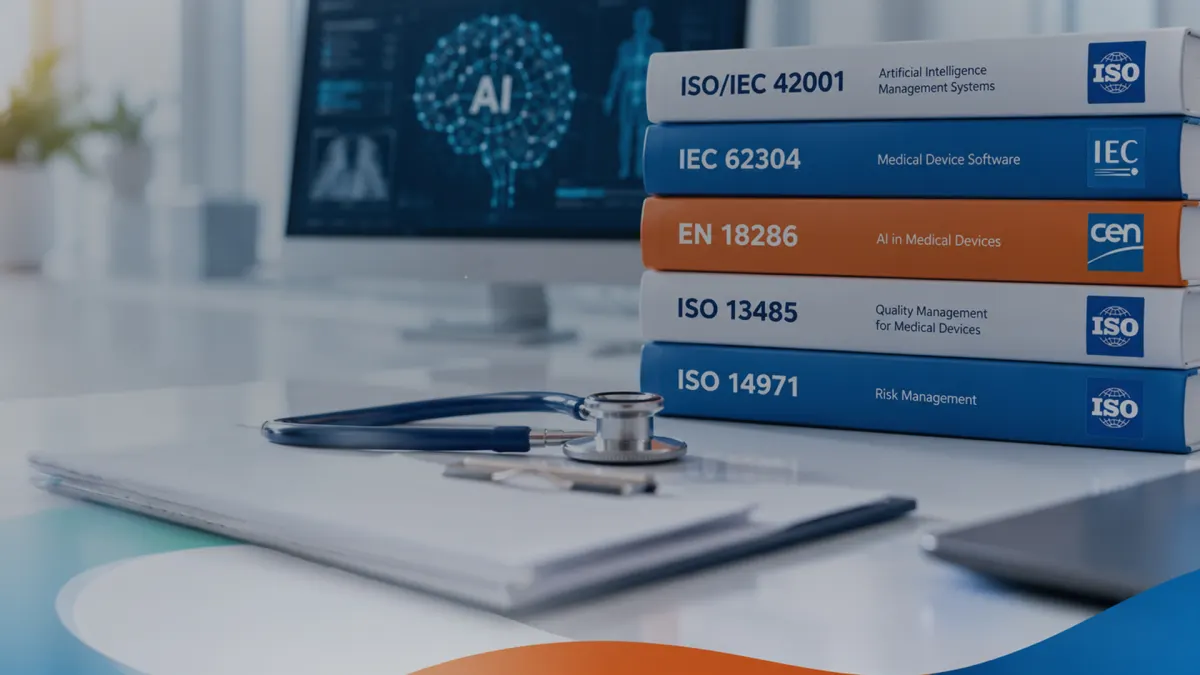
Advancements in AI/ML Standards
Artificial intelligence is evolving faster than the regulatory frameworks around it. But that gap is beginning to close, with a growing body of AI medical device standards now moving towards publication and wider regulatory recognition.
Frequently Asked Questions
Find answers to common questions about our services, compliance processes, and how we can assist your business.
Which markets does MedQAIR support for medical device registrations?
MedQAIR supports regulatory registration and submission activities for the European Union, United States, Canada, and other international markets. This includes MDR, IVDR, FDA, Health Canada, and multi-market regulatory alignment activities.
Can MedQAIR support both software and hardware medical devices?
Yes. We support software medical devices (SaMD), AI-enabled systems, medical devices, and IVDs across different regulatory frameworks and market registration pathways.
What is involved in global regulatory pathway planning?
Global pathway planning involves assessing device classification, intended use, applicable regulations, submission routes, evidence requirements, quality system expectations, and market-specific obligations before starting registration activities.
Can you help align documentation across multiple markets?
Yes. Different jurisdictions often require overlapping but non-identical documentation. We help manufacturers align technical files, clinical evidence, cybersecurity documentation, and quality system materials across multiple regulatory frameworks to reduce duplication and inconsistencies.
To enter the Canadian market MDSAP implementation is required, we can support in upgrading the Quality Management System to align with MDSAP.
Is MedQAIR experienced in international regulatory submissions beyond the EU?
Yes. MedQAIR supports regulatory submissions for the US (FDA), Canada (Health Canada), and other global markets. This includes preparing 510(k), De Novo, PMA, and Canadian licensing documentation, as well as aligning technical files for multi-market compliance.
How do organisations determine which FDA submission pathway applies to their product?
The appropriate FDA submission pathway depends on factors such as the intended purpose, indications for use, risk profile, technological characteristics, and whether a suitable predicate device exists. Depending on these factors, manufacturers may pursue a 510(k), De Novo, PMA, or other FDA pathway. Early pathway assessment helps reduce submission delays and unexpected regulatory challenges.
What is a 513(g) request and when should it be considered?
A 513(g) request allows manufacturers to obtain FDA feedback regarding the likely regulatory classification and applicable submission pathway for a product. It can be particularly useful when classification is unclear, when novel technologies are involved, or when organisations are assessing regulatory strategies before investing in submission preparation activities.
What is MDSAP and why is it important for market access?
The Medical Device Single Audit Program (MDSAP) allows manufacturers to undergo a single quality management system audit that can be accepted by multiple participating regulatory authorities. MDSAP is particularly important for access to the Canadian market and may also support regulatory activities in other participating jurisdictions.
How does device classification affect global registration strategies?
Device classification influences regulatory requirements, evidence expectations, submission pathways, conformity assessment activities, and post-market obligations. Because classification approaches differ between jurisdictions, manufacturers should assess classification requirements early when planning registrations across multiple markets.
Why are intended purpose and indications for use important during registration planning?
Intended purpose and indications for use are fundamental to determining how a product is regulated. They influence classification, applicable regulations, clinical evidence expectations, risk assessments, and market authorisation pathways. Small changes in product claims can sometimes have significant regulatory consequences.
What are UDI requirements and how do they affect global registrations?
Unique Device Identification (UDI) requirements help regulators, healthcare organisations, and manufacturers identify products throughout their lifecycle. Different jurisdictions maintain their own registration systems and databases, including EUDAMED in Europe, GUDID in the United States, and SwissDAMED in Switzerland. Registration planning should consider these obligations early in the market entry process.
What is involved in a regulatory submission readiness review?
A submission readiness review evaluates whether the technical documentation, quality system records, clinical evidence, cybersecurity documentation, labelling, and supporting materials are sufficiently complete for submission. These reviews help identify gaps before formal regulatory interactions occur, reducing the likelihood of delays or additional information requests.
How can organisations reduce duplication when submitting to multiple markets?
Many jurisdictions require similar information but organise and assess it differently. Effective multi-market planning focuses on creating documentation that can be leveraged across multiple regulatory frameworks while addressing market-specific requirements. This approach can reduce duplication, improve consistency, and support more efficient registration activities.
How can MedQAIR support global market registration activities?
MedQAIR supports manufacturers with regulatory pathway planning, device classification, intended purpose assessments, FDA submission preparation, MDR and IVDR conformity activities, MDSAP implementation, UDI strategies, registration database support, and multi-market submission coordination. Our goal is to help organisations navigate international registration requirements while maintaining consistency across their regulatory documentation and compliance activities.